7.1. Objetivo de una pauta posológica
Una pauta posológica es el conjunto de decisiones que determina qué cantidad de fármaco se administra, con qué intervalo, por qué vía y durante cuánto tiempo.
Pauta posológica: régimen de administración de un medicamento definido por la dosis, el intervalo entre dosis, la vía de administración y la duración del tratamiento.
El objetivo es mantener una exposición suficiente para conseguir el efecto terapéutico durante el tiempo necesario sin alcanzar concentraciones asociadas a toxicidad (se busca maximizar la eficacia con el menor riesgo posible).
Para diseñar una pauta hay que integrar varias características del medicamento y del paciente: biodisponibilidad, distribución, metabolismo, excreción, gravedad del proceso, urgencia del tratamiento, vía disponible y duración prevista.
La concentración plasmática es especialmente útil porque, en numerosos fármacos, refleja razonablemente la exposición de los tejidos y se relaciona con la intensidad y duración del efecto. Sin embargo, esta relación no es perfecta y existen situaciones en las que plasma y efecto evolucionan de forma diferente.
7.2. Concentración plasmática y ventana terapéutica
Tras administrar una dosis, la concentración plasmática varía con el tiempo como resultado simultáneo de los procesos LADME. En una administración extravascular, la concentración aumenta mientras predomina la entrada del fármaco en la circulación, alcanza un máximo y posteriormente disminuye cuando la eliminación predomina sobre la absorción.
7.2.1. Concentración máxima y tiempo máximo
La concentración plasmática máxima (Cmax) es la concentración más alta alcanzada tras una administración. El Tmax es el tiempo necesario para alcanzar esa concentración máxima.
Cmax: concentración plasmática máxima alcanzada después de una dosis.
Tmax: tiempo transcurrido hasta alcanzar la Cmax.
Cmax y Tmax dependen de factores como:
- Dosis.
- Velocidad de absorción.
- Vía de administración.
- Distribución.
- Eliminación.
7.2.2. Concentración mínima eficaz y concentración mínima tóxica
La concentración mínima eficaz (CME) es la concentración por debajo de la cual el efecto terapéutico suele ser insuficiente. La concentración mínima tóxica (CMT) representa el nivel a partir del cual aumenta de forma relevante el riesgo de toxicidad. El intervalo comprendido entre ambas constituye la ventana o margen terapéutico.
Ventana terapéutica: intervalo de concentraciones comprendido entre la concentración mínima eficaz y la concentración a partir de la cual aparece toxicidad clínicamente relevante.
Una pauta adecuada intenta mantener las concentraciones por encima de la concentración mínima eficaz y por debajo de la concentración tóxica, especialmente en fármacos con margen terapéutico estrecho.
No debe confundirse esta ventana de concentraciones con el índice terapéutico, que es la relación entre dosis o concentraciones tóxicas y eficaces obtenida bajo condiciones definidas.
7.2.3. Área bajo la curva
El área bajo la curva concentración-tiempo (AUC o ABC) representa una medida de la exposición sistémica total al fármaco.
Área bajo la curva AUC/ABC: área comprendida bajo la curva de concentración plasmática frente al tiempo; cuantifica la exposición sistémica total al fármaco.
Una exposición elevada no implica necesariamente una Cmax elevada. Dos pautas pueden proporcionar exposiciones globales parecidas y, sin embargo, generar perfiles de máximos y mínimos muy diferentes.
7.3. Aclaramiento y semivida de eliminación
Dos parámetros son fundamentales para pasar de describir la farmacocinética a diseñar una pauta: el aclaramiento y la semivida de eliminación.
7.3.1. Aclaramiento
El aclaramiento (clearance en inglés, CL) expresa la capacidad global del organismo para eliminar un fármaco. Se define conceptualmente como el volumen de plasma del que se elimina completamente el fármaco por unidad de tiempo.
Aclaramiento (CL): volumen aparente de plasma del que el fármaco es eliminado completamente por unidad de tiempo.
Puede existir aclaramiento renal, hepático y por otras vías. El aclaramiento total resulta de la suma de los distintos mecanismos de eliminación relevantes. El aclaramiento indica con qué eficiencia se elimina el fármaco respecto a la concentración existente.
7.3.2. Semivida de eliminación
La semivida de eliminación (t½) es el tiempo necesario para que la concentración plasmática, o la cantidad de fármaco en el organismo, se reduzca a la mitad durante la fase de eliminación.
Semivida de eliminación (t½): tiempo necesario para que la concentración plasmática o la cantidad corporal de un fármaco disminuya un 50 % durante la fase de eliminación.
En una cinética lineal de primer orden, cada semivida elimina la misma proporción, no la misma cantidad absoluta:
- Tras 1 semivida queda ≈ 50%.
- Tras 2, ≈ 25%.
- Tras 3, ≈ 12,5%.
- Tras 4, ≈ 6,25%.
- Tras 5, ≈ 3,1%.
Por este motivo, después de unas 4–5 semividas se considera que el proceso de eliminación está muy próximo a completarse.
Tras 5 semividas se ha eliminado aproximadamente el 96,9% de una cantidad inicial sometida a eliminación de primer orden. La misma regla explica por qué tras unas 5 semividas se alcanza aproximadamente el 97% del estado estacionario.
La semivida depende fundamentalmente del volumen de distribución y del aclaramiento. Un aumento del volumen de distribución tiende a prolongarla, mientras que un aumento del aclaramiento tiende a acortarla.
7.4. Dosis única e infusión continua
7.4.1. Dosis única
Concentración plasmática y efecto no siempre son simultáneos. Puede existir retraso entre ambos por distribución hacia la biofase, mecanismos de acción diferidos, metabolitos activos o efectos irreversibles.
7.4.2. Infusión continua
En una infusión intravenosa continua, el fármaco entra en el organismo a una velocidad constante. Inicialmente la entrada supera a la eliminación y la concentración plasmática aumenta. A medida que la concentración aumenta, también lo hace la cantidad eliminada por unidad de tiempo hasta que:
velocidad de entrada = velocidad de eliminación
En ese momento de equilibrio se alcanza el estado estacionario. Es decir, la concentración del fármaco se mantiene estable.
Estado estacionario o steady state (Css): situación en la que, durante un intervalo considerado, la velocidad media de entrada del fármaco iguala a la velocidad media de eliminación.
En una infusión continua y con farmacocinética lineal:
Css = velocidad de infusión / aclaramiento
Por tanto, aumentar la velocidad de infusión aumenta la concentración estacionaria, pero no hace que se alcance antes.
Aproximadamente:
- 1 t½ → 50 % de Css.
- 2 t½ → 75 %.
- 3 t½ → 87,5 %.
- 4 t½ → 93,75 %.
- 5 t½ → 96,9 %.
En cinética lineal, el tiempo hasta el estado estacionario depende de la semivida, no de la dosis ni de la velocidad de infusión.
Una dosis única puede ser suficiente cuando se desea un efecto puntual o cuando el tratamiento no necesita mantenerse de forma continuada. En muchos fármacos, el aumento y descenso de la concentración plasmática se acompaña de cambios paralelos en el efecto, pero esta relación presenta excepciones importantes.
El efecto puede aparecer con retraso si el fármaco tarda en alcanzar su lugar de acción. También puede mantenerse cuando la concentración plasmática ya ha disminuido si la interacción con su diana es irreversible o si el efecto depende de modificar la síntesis de alguna proteína o mediador.
| Parámetro | Qué expresa | Importancia posológica |
|---|---|---|
| Biodisponibilidad (F) | Fracción de la dosis que alcanza la circulación sistémica | Condiciona la dosis necesaria por vías extravasculares |
| Volumen de distribución (Vd) | Relación entre cantidad corporal y concentración plasmática | Principal determinante de la dosis de carga |
| Aclaramiento (CL) | Capacidad del organismo para eliminar el fármaco | Principal determinante de la velocidad de mantenimiento |
| Semivida (t½) | Tiempo para reducir a la mitad la concentración o cantidad corporal | Condiciona acumulación y tiempo hasta estado estacionario |
| Intervalo (τ) | Tiempo entre dos administraciones consecutivas | Condiciona la fluctuación entre máximo y mínimo |
| Estado estacionario | Entrada media = eliminación media | Situación estable de exposición durante una pauta repetida |
7.5. Administración repetida y acumulación
La mayoría de los tratamientos prolongados requieren dosis repetidas. Si una nueva dosis se administra antes de que la anterior se haya eliminado completamente, la cantidad residual se suma a la nueva dosis y aparece acumulación.
Acumulación: aumento progresivo de la cantidad de fármaco en el organismo cuando las dosis sucesivas se administran antes de haber eliminado completamente las anteriores.
La acumulación continúa hasta que la cantidad eliminada durante cada intervalo iguala, de media, a la cantidad administrada. En ese momento se alcanza el estado estacionario.
7.5.1. Intervalos muy largos
Cuando el intervalo entre dosis es mucho mayor que la semivida, prácticamente toda la dosis anterior se ha eliminado antes de administrar la siguiente. En ese caso existe poca o ninguna acumulación y cada administración se comporta de forma parecida a una dosis aislada.
No es necesario interpretar literalmente que tras cinco semividas quede concentración cero. Queda aproximadamente un 3 %, que a efectos prácticos suele considerarse residual.
7.5.2. Intervalos menores que el tiempo de eliminación
Cuando la siguiente dosis se administra mientras todavía queda una cantidad significativa de la anterior, aparece acumulación progresiva. Tras varias administraciones, el perfil deja de elevarse ciclo tras ciclo y comienza a repetirse dentro de límites aproximadamente constantes.
Ese patrón oscilante corresponde al estado estacionario durante una administración intermitente.
El estado estacionario no significa que la concentración sea plana. Con dosis intermitentes, los picos y valles se repiten de forma estable de un intervalo de una dosis a la siguiente.
7.6. Concentraciones máxima y mínima en estado estacionario
En una pauta repetida, cada administración produce un aumento de concentración seguido de un descenso. Una vez alcanzado el estado estacionario se distinguen:
- Cmax,ss: concentración máxima en estado estacionario;
- Cmin,ss: concentración mínima o valle en estado estacionario.
Cmax,ss: máximo de concentración alcanzado dentro de cada intervalo una vez establecido el estado estacionario.
Cmin,ss: concentración inmediatamente anterior a la siguiente dosis, también denominada concentración valle.
La diferencia entre ambas representa la fluctuación de la concentración plasmática. La magnitud de esa fluctuación depende especialmente de:
- Semivida de eliminación.
- Intervalo entre dosis.
- Dosis administrada.
- Velocidad de absorción.
- Vía y formulación.
7.6.1. Efecto del intervalo
Si mantenemos aproximadamente la misma dosis total diaria y variamos la frecuencia de administración:
- Intervalos más cortos → menores oscilaciones pico-valle.
- Intervalos más largos → mayores oscilaciones pico-valle.
Esto explica por qué fraccionar una dosis diaria puede reducir los picos y aumentar los valles.
Acortar el intervalo suele disminuir la fluctuación entre Cmax,ss y Cmin,ss. Alargarlo suele aumentarla.
Sin embargo, aumentar excesivamente la frecuencia puede dificultar la adherencia al tratamiento (que el paciente tome el medicamento). El diseño de una pauta es, por tanto, un compromiso entre farmacocinética, seguridad y facilidad de cumplimiento.
| Cambio | Concentración media | Pico-valle | Consecuencia principal |
|---|---|---|---|
| ↑ dosis, mismo τ | ↑ | Suben Cmax y Cmin | Mayor exposición y posible toxicidad |
| ↓ dosis, mismo τ | ↓ | Bajan Cmax y Cmin | Menor exposición y posible ineficacia |
| Misma dosis diaria, ↓ τ | ≈ igual | Menor fluctuación | Picos menores y valles mayores |
| Misma dosis diaria, ↑ τ | ≈ igual | Mayor fluctuación | Picos mayores y valles menores |
7.7. Dosis de carga y dosis de mantenimiento
Cuando un fármaco tiene una semivida larga, esperar varias semividas para alcanzar concentraciones terapéuticas puede ser demasiado lento. La solución es administrar inicialmente una dosis de carga.
7.7.1. Dosis de carga
La dosis de carga o dosis de ataque es una dosis inicial mayor diseñada para alcanzar rápidamente una concentración plasmática objetivo.
Dosis de carga: dosis inicial destinada a alcanzar rápidamente la concentración terapéutica deseada sin esperar varias semividas de acumulación.
De forma simplificada:
Dosis de carga = concentración objetivo × volumen de distribución / biodisponibilidad
Por tanto, depende principalmente de:
- Concentración que se desea alcanzar.
- Volumen aparente de distribución.
- Biodisponibilidad (si la administración no es intravenosa).
Dosis de carga → volumen de distribución.
Si el Vd aumenta, suele ser necesaria una dosis de carga mayor para alcanzar la misma concentración plasmática objetivo.
La dosis de carga no acelera la eliminación ni modifica la semivida. Simplemente sitúa al paciente cerca de la concentración objetivo desde el inicio.
7.7.2. Dosis de mantenimiento
Una vez alcanzada la concentración deseada, es necesario reponer periódicamente el fármaco que el organismo elimina. Esta función corresponde a la dosis de mantenimiento.
Dosis de mantenimiento: cantidad administrada de forma periódica para sustituir el fármaco eliminado y mantener la exposición dentro del intervalo terapéutico.
La velocidad de dosificación necesaria depende principalmente del aclaramiento:
Velocidad de mantenimiento = concentración objetivo × aclaramiento / biodisponibilidad
Si la pauta es intermitente:
Dosis de mantenimiento ≈ concentración media objetivo × aclaramiento × intervalo / biodisponibilidad
Dosis de mantenimiento → aclaramiento.
Si disminuye el aclaramiento, habitualmente hay que reducir la dosis total administrada por unidad de tiempo para evitar acumulación excesiva.
Por tanto, la regla conceptual fundamental es:
Dosis de carga → Vd
Dosis de mantenimiento → CL
| Característica | Dosis de carga | Dosis de mantenimiento |
|---|---|---|
| Objetivo | Alcanzar rápidamente la concentración objetivo | Reponer el fármaco que se elimina |
| Determinante principal | Volumen de distribución | Aclaramiento |
| También depende de | Concentración objetivo y biodisponibilidad | Concentración objetivo, intervalo y biodisponibilidad |
| Uso típico | Cuando no se puede esperar varias semividas | Durante el tratamiento continuado |
| Regla de examen | Carga → Vd | Mantenimiento → CL |
7.8. Intervalo de dosificación y adherencia
El intervalo de dosificación (τ) es el tiempo que transcurre entre dos administraciones consecutivas.
Intervalo de dosificación (τ): tiempo comprendido entre dos dosis consecutivas de una pauta repetida.
Desde el punto de vista farmacocinético, el intervalo debe permitir que las concentraciones permanezcan dentro de un rango eficaz y seguro. Sin embargo, administraciones demasiado frecuentes dificultan la adherencia, especialmente en tratamientos crónicos.
Las formulaciones de liberación prolongada permiten en algunos medicamentos reducir la frecuencia de administración al modificar la velocidad con la que el fármaco queda disponible para su absorción.
No debe asumirse que duplicar una dosis permite automáticamente duplicar el intervalo. Esa estrategia puede aumentar demasiado la concentración máxima aunque la dosis total diaria sea semejante. La seguridad depende de la ventana terapéutica y del perfil farmacocinético concreto.
Mantener la misma dosis total diaria no garantiza el mismo perfil concentración-tiempo. Dosis mayores administradas con intervalos más largos generan, en general, picos más altos y valles más bajos.
7.9. Distribución compartimental y relación entre concentración plasmática y biofase
La concentración plasmática es una referencia útil para seguir la evolución de un fármaco, pero el efecto farmacológico depende finalmente de la concentración alcanzada en la biofase.
La velocidad con la que el fármaco se distribuye desde la circulación hacia los distintos tejidos ayuda a explicar esta diferencia.
7.9.1. Modelos compartimentales
Los modelos compartimentales son representaciones matemáticas simplificadas que describen cómo se distribuye un fármaco entre distintos espacios cinéticos.
Compartimento farmacocinético: espacio teórico que agrupa tejidos con un comportamiento cinético semejante frente al fármaco. No corresponde necesariamente a una estructura anatómica concreta.
En un modelo monocompartimental, el organismo se considera como un único compartimento cinéticamente homogéneo. Se asume que el fármaco se distribuye con suficiente rapidez como para describir su comportamiento mediante una sola concentración representativa.
En un modelo bicompartimental se diferencian dos espacios:
- Compartimento central: incluye plasma y tejidos con intercambio rápido.
- Compartimento periférico: incluye tejidos en los que el intercambio es más lento.
En los modelos multicompartimentales se incorporan varios compartimentos periféricos con distintas velocidades de intercambio.
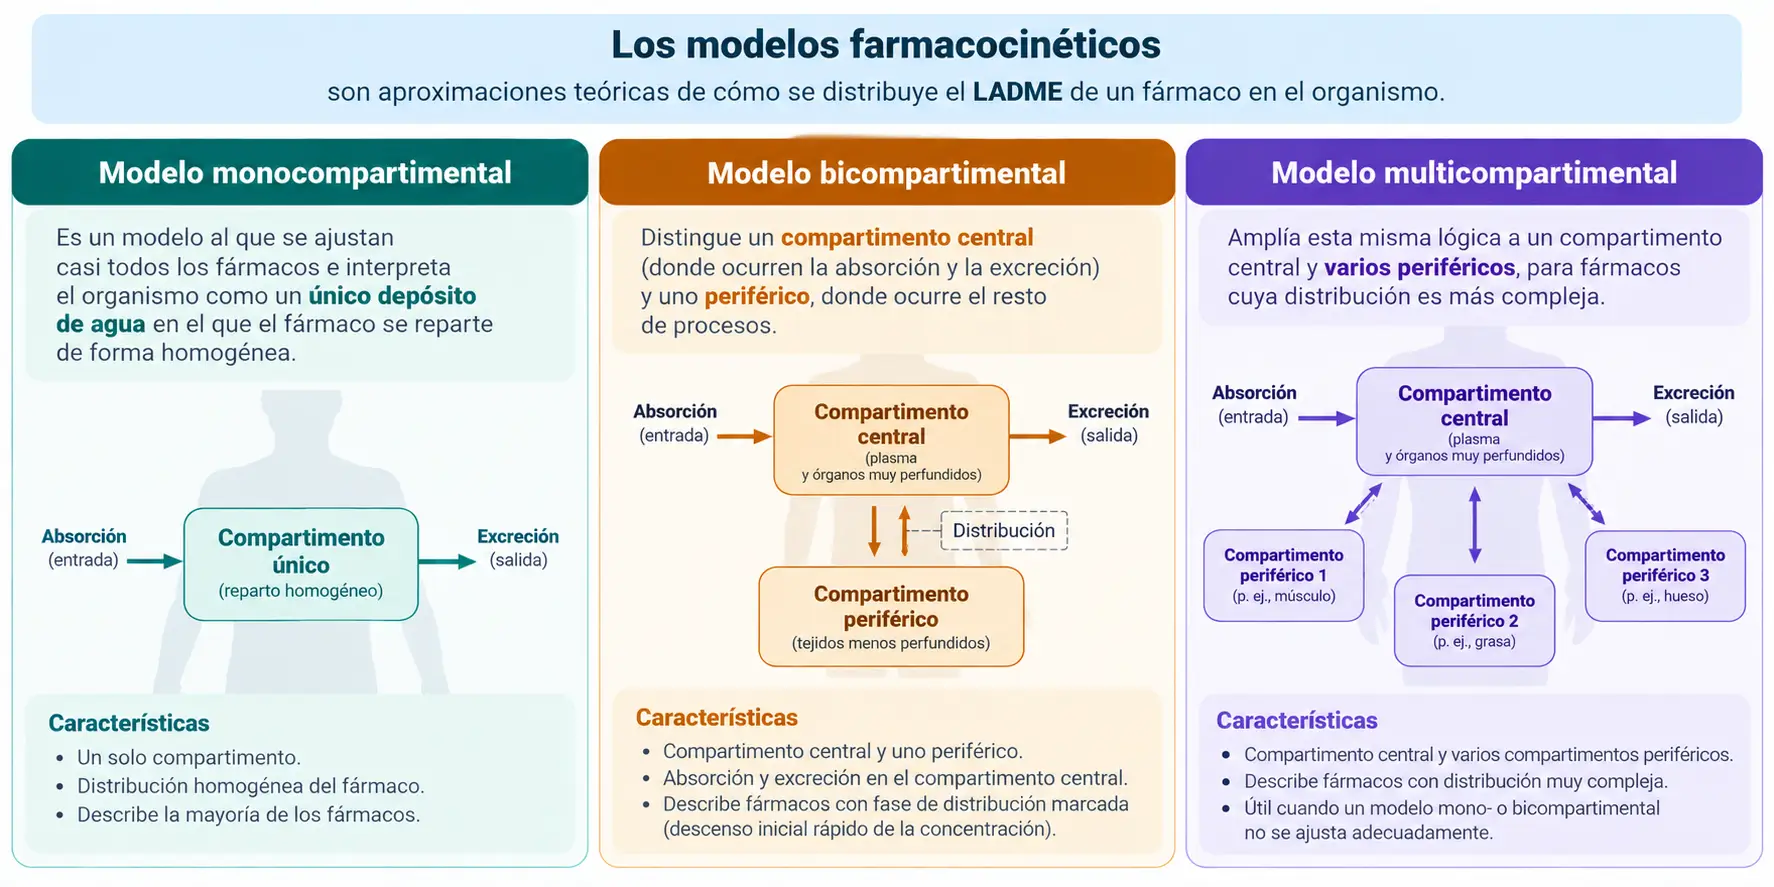
Los compartimentos farmacocinéticos son modelos matemáticos, no compartimentos anatómicos reales. Un mismo compartimento puede representar varios tejidos que presentan un comportamiento cinético parecido.
7.9.2. Fase de distribución y fase de eliminación
En los modelos con más de un compartimento, tras la administración puede existir una fase inicial en la que la concentración plasmática disminuye rápidamente porque el fármaco está abandonando el compartimento central y distribuyéndose hacia los tejidos.
Por tanto, ese descenso inicial no representa exclusivamente eliminación, indica también que parte del fármaco continúa presente en el organismo, pero se está redistribuyendo.
Posteriormente, cuando el intercambio entre los compartimentos se aproxima al equilibrio, el descenso de la concentración plasmática refleja en mayor medida los procesos de eliminación.
Un descenso rápido de la concentración plasmática inmediatamente después de administrar un fármaco no implica necesariamente una eliminación rápida. En un modelo multicompartimental puede corresponder principalmente a una fase de distribución hacia los tejidos.
7.9.3. Concentración plasmática y concentración en tejido diana
Cuando el paso desde el compartimento central hasta el tejido diana requiere tiempo, la concentración en la biofase puede continuar aumentando mientras la concentración plasmática ya está disminuyendo. Puede darse, por tanto, la situación:
concentración plasmática ↓ mientras concentración en biofase ↑
Por lo que el máximo efecto farmacológico puede aparecer después de la Cmax plasmática.
La concentración plasmática es una aproximación a la exposición sistémica, pero el efecto depende de la concentración en la biofase. Cuando la distribución al tejido diana es relativamente lenta, puede existir un retraso entre ambas.
7.10. Farmacocinética no lineal y saturación de procesos
Durante el tema hemos relacionado dosis, concentración, aclaramiento, semivida, acumulación y estado estacionario suponiendo, en general, un comportamiento farmacocinético lineal.
En estas condiciones, modificar la dosis produce cambios aproximadamente proporcionales en la exposición al fármaco y los principales parámetros farmacocinéticos permanecen aproximadamente constantes dentro del intervalo de dosis considerado.
Farmacocinética lineal (orden 0): comportamiento farmacocinético en el que la exposición al fármaco aumenta aproximadamente de forma proporcional a la dosis y parámetros como el aclaramiento y la semivida permanecen aproximadamente constantes dentro del intervalo de dosis considerado.
De forma conceptual:
dosis × 2 → exposición ≈ × 2
Esto permite predecir con relativa facilidad qué ocurrirá al modificar una pauta. Si duplicamos la velocidad de administración y no cambia la farmacocinética del fármaco, esperamos aproximadamente duplicar la concentración media en estado estacionario.
En farmacocinética lineal existe proporcionalidad entre dosis y exposición.
Aumentar una dosis un determinado porcentaje produce aproximadamente el mismo cambio porcentual en parámetros de exposición como el AUC o la concentración media en estado estacionario.
Sin embargo, estas relaciones dejan de cumplirse cuando alguno de los procesos farmacocinéticos cambia su capacidad con la dosis, la concentración o el tiempo. Aparece entonces una farmacocinética no lineal.
7.10.1. Saturación de procesos farmacocinéticos
Muchos procesos LADME dependen de proteínas con una capacidad limitada, como transportadores, proteínas de unión o enzimas metabólicas. Mientras el proceso funcione lejos de su capacidad máxima, su comportamiento puede ser aproximadamente lineal. A medida que se aproxima a la saturación, aumentar la cantidad de fármaco deja de producir una respuesta proporcional.
Puede existir saturación en:
- Transporte durante la absorción.
- Metabolismo intestinal o hepático.
- Unión a proteínas plasmáticas.
- Captación o transporte tisular.
- Metabolismo sistémico.
- Secreción tubular renal.
- Reabsorción activa.
- Excreción biliar.
Farmacocinética no lineal: comportamiento en el que la exposición no varía proporcionalmente con la dosis porque uno o varios procesos farmacocinéticos cambian con la dosis, la concentración o el tiempo.
La consecuencia depende del proceso afectado.
- Si se satura una vía de eliminación, al aumentar la dosis llega un momento en que el organismo no puede incrementar proporcionalmente la cantidad eliminada: ↑ dosis → saturación de eliminación → ↑↑ concentración.
- Si se satura un mecanismo necesario para la absorción, el incremento de exposición puede ser menor que el esperado al aumentar la dosis: ↑ dosis → saturación de la absorción → aumento no proporcional de la exposición.
Por tanto, farmacocinética no lineal no significa necesariamente que la concentración aumente demasiado. Significa que ha desaparecido la proporcionalidad simple entre dosis y exposición en alguno de los procesos LADME.
Cuando se satura un mecanismo de eliminación, un pequeño aumento de dosis puede provocar un incremento desproporcionado de la concentración plasmática y del riesgo de toxicidad.
| Característica | Lineal | No lineal / saturable |
|---|---|---|
| Dosis y exposición | Aproximadamente proporcionales | Pueden ser no proporcionales |
| Aclaramiento | Aproximadamente constante | Puede variar con concentración o dosis |
| Semivida | Aproximadamente constante | Puede cambiar con la concentración |
| Predicción de una nueva dosis | Relativamente sencilla | Menos predecible |
| Riesgo | Incrementos de dosis producen cambios previsibles | Pequeños incrementos pueden elevar mucho la concentración |
| Mecanismos | Procesos LADME no saturados en el rango utilizado | Saturación o cambios dependientes de dosis/tiempo |
7.10.2. Procesos dependientes del tiempo
No toda pérdida de linealidad se explica por saturación. La farmacocinética puede modificarse durante el tratamiento aunque la dosis permanezca constante.
Un ejemplo es la autoinducción enzimática, en la que el propio fármaco aumenta progresivamente su capacidad de metabolismo. En ese caso, una misma pauta puede producir una exposición menor conforme avanza el tratamiento.
Por tanto, la relación entre dosis y concentración puede depender tanto de la cantidad administrada como del tiempo de exposición.
7.11. Individualización y monitorización de la pauta
Una pauta posológica calculada a partir de parámetros poblacionales representa un punto de partida. El objetivo final es conseguir una exposición eficaz y segura en el paciente concreto. La respuesta observada puede apartarse de la prevista por variaciones farmacocinéticas, farmacodinámicas o por problemas relacionados con la propia administración del tratamiento.
Entre los factores que pueden obligar a modificar una pauta se encuentran:
- Edad.
- Embarazo.
- Función renal.
- Función hepática.
- Composición corporal.
- Gravedad de la enfermedad.
- Interacciones farmacológicas.
- Variabilidad genética.
- Adherencia.
- Vía y formulación utilizadas.
La individualización consiste en adaptar la dosis, el intervalo o ambos en función de estas características y de la respuesta obtenida.
7.11.1. Causas de variabilidad individual
Es útil distinguir tres niveles que causan variabilidad de la respuesta individual a la pauta posológica.
Dosis → concentración plasmática
Puede alterarse cuando cambian la absorción, biodisponibilidad, volumen de distribución o eliminación.
Por ejemplo, una reducción del aclaramiento renal puede hacer que una misma pauta produzca concentraciones plasmáticas más altas.
Concentración plasmática → concentración en biofase
Puede modificarse por cambios en:
- Unión a proteínas (modifica la fracción libre del fármaco).
- Perfusión tisular.
- Permeabilidad de barreras.
- Velocidad de distribución entre compartimentos.
Concentración en biofase → efecto
Puede alterarse aunque la farmacocinética no haya cambiado, por ejemplo por:
- Desarrollo de tolerancia al fármaco.
- Cambios en la sensibilidad del receptor.
- Mecanismos de acción diferidos.
- Metabolitos activos.
- Acciones irreversibles o prolongadas.
La variabilidad puede aparecer en tres relaciones diferentes:
(1) dosis → plasma
(2) plasma → biofase
(3) biofase → efecto.
Saber dónde se produce ayuda a decidir si debemos modificar la pauta o interpretar de otra forma la respuesta.
7.11.2. Valoración clínica de la pauta
La primera forma de comprobar si una pauta es adecuada es valorar la eficacia y la toxicidad.
Si el efecto terapéutico puede medirse con facilidad, muchas veces esta información es suficiente para ajustar el tratamiento.
En otras situaciones, especialmente cuando el margen terapéutico es estrecho o la respuesta clínica no permite inferir bien la exposición, puede ser útil medir directamente la concentración del fármaco.
7.11.3. Monitorización terapéutica de fármacos
La monitorización terapéutica de fármacos utiliza concentraciones plasmáticas o sanguíneas para ayudar a individualizar una pauta. Un ejemplo es la monitorización de la vancomicina (antibiótico).
Monitorización terapéutica de fármacos (TDM): utilización de concentraciones medidas del fármaco, interpretadas junto con la situación clínica, para optimizar una pauta individual.
No todos los medicamentos necesitan monitorización. Es especialmente útil cuando existen varias de estas circunstancias:
- Margen terapéutico estrecho.
- Relación conocida entre concentración y eficacia o toxicidad.
- Elevada variabilidad farmacocinética entre pacientes.
- Dificultad para valorar directamente el efecto clínico.
- Cambios importantes de función renal o hepática.
- Interacciones capaces de modificar notablemente la exposición.
Un valor de concentración plasmática, aislado y sin contexto, puede conducir a errores. Para interpretarlo correctamente deben conocerse también:
- Dosis administrada.
- Intervalo entre dosis.
- Momento de la extracción de la muestra.
- Duración del tratamiento.
- Adherencia.
- Función renal y hepática.
- Toma de otros fármacos/posibles interacciones.
Una concentración plasmática solo puede interpretarse correctamente si sabemos cuándo se obtuvo respecto a la última dosis y si el paciente se encontraba o no en estado estacionario.
7.11.4. Ajuste final de la pauta
Cuando la exposición es excesiva o insuficiente, la pauta puede modificarse cambiando:
- La dosis.
- El intervalo.
- Ambos parámetros.
- En algunos casos, la vía o la formulación.
La elección depende del problema que queramos corregir.
- Si el objetivo es modificar la exposición media, suele ser necesario modificar la cantidad total administrada (dosis) por unidad de tiempo.
- Si el problema principal son fluctuaciones excesivas entre máximo y mínimo, puede ser más útil modificar el intervalo de dosificación.
Modificar la dosis y modificar el intervalo no son intervenciones equivalentes.
La dosis cambia principalmente la exposición; el intervalo modifica especialmente la amplitud de las fluctuaciones entre concentraciones máximas y mínimas.
Una pauta posológica debe comprobarse en el paciente y reajustarse cuando la eficacia, la toxicidad o las características farmacocinéticas individuales indican que la exposición real se aparta de la prevista.